

Kako izmeriti več kot 100.000 proteinskih interakcij v eni sami epruveti?
Poudarki:
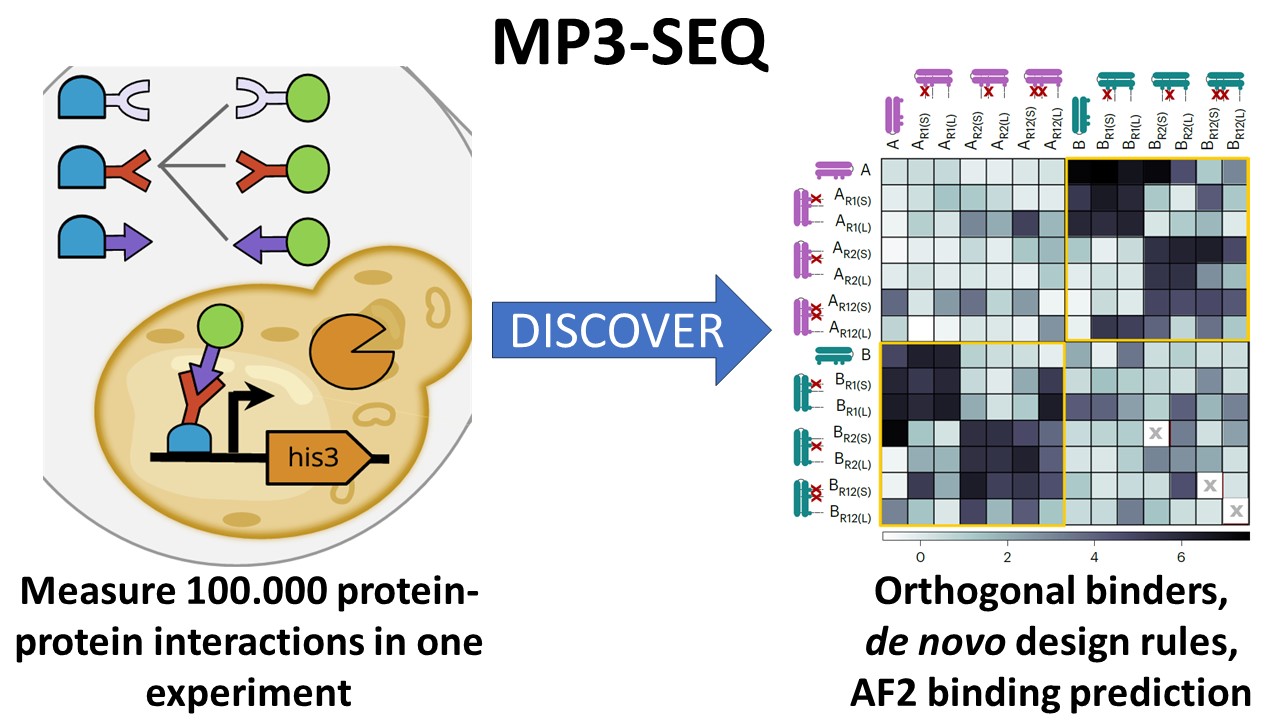
- Izmerili smo več kot 113.000 interakcij med proteini v eni sami epruveti!
- Našli smo velike ortogonalne sete proteinov.
- Našli smo nova pravila za načrtovanje proteinov (za ortogonalnost sta potrebna vsaj dva neskladja v mreži vodikovih vezi).
- Izboljšali program AlphaFold2 za napovedovanje ortogonalnosti proteinov (AF2 sam po sebi ni zelo občutljiv, vendar ga je mogoče izboljšati z metrikami programa Rosetta).
Interakcije med proteini (ang. PPI, protein-protein interface) so ključne za biološke funkcije in se uporabljajo v različnih aplikacijah, od razvoja zdravil do sintetičnih celičnih vezij. Zasnovane proteine z obvitimi vijačnicami lahko na različne načine uporabimo za gradnjo novih proteinskih struktur za uravnavanje delovanja človeških celic, vključno s potencialno uporabo za terapevtske namene (Ljubetič et al. Nat.Biotech. 2017, Fink et al. Nat.Chem.Biol. 2019, Satler et al. JACS 2023).
Vendar pa za razvoj boljših vezalcev proteinov, iskanje večjih ortogonalnih setov in učenja modelov umetne inteligence potrebujemo več visoko-kakovostnih podatkov. Zato smo razvili sistem na osnovi komplementacije v kvasovkah, ki nam omogoča merjenje na tisoče interakcij med proteini v eni sami epruveti. Sistem smo skrbno umerili z znanimi kontrolami. Da bi preizkusili zmogljivosti metode smo, v enem samem eksperimentu pregledali nabor 2+2 vezalcev z več kot 113.000 interakcijami!
Uspelo nam je pridobiti visokokakovostne podatke in nove ortogonalne nize. Nato smo se lotili temeljnega vprašanja načrtovanja proteinov: „Koliko neskladij v zakopanih omrežij vodikovih vezi je sprejemljivih v PPI?“ Pokazali smo, da sta za ortogonalnost potrebni vsaj dve neskladji v mreži vodikovih vezi in da morajo biti heterodimeri daljši od 3,5 heptad. Nazadnje smo želeli raziskati, kako dober je program AlphaFold2 (AF2) pri napovedovanju ortogonalnosti. Izkazalo se je, da AF2 ni zelo občutljiv, saj želi proteine vedno povezati v pare drug z drugim. Vendar smo z uporabo fizikalno zasnovanih metrik Rosetta zlahka pripravili dobre linearne modele za napoved vezave za vsako družino proteinov.
Pričakujemo, da bo naša metoda uporaben za širok krog biokemikov in znanstvenikov, ki se ukvarjajo z načrtovanjem proteinov.
Raziskavo sta vodila znanstveni sodelavec dr. Ajasja Ljubetič z Oddelka za sintezno biologijo in imunologijo na Kemijskem Inštitutu in prof. dr. Georg Seelig z Univerze v Washingtonu v Seattlu, USA.
Rezultati so bili objavljeni v reviji Nature Chemical Biology.
Povezava na članek: https://www.nature.com/articles/s41589-024-01718-x
Kontakt za več informacij: ajasja.ljubetic(at)ki.si